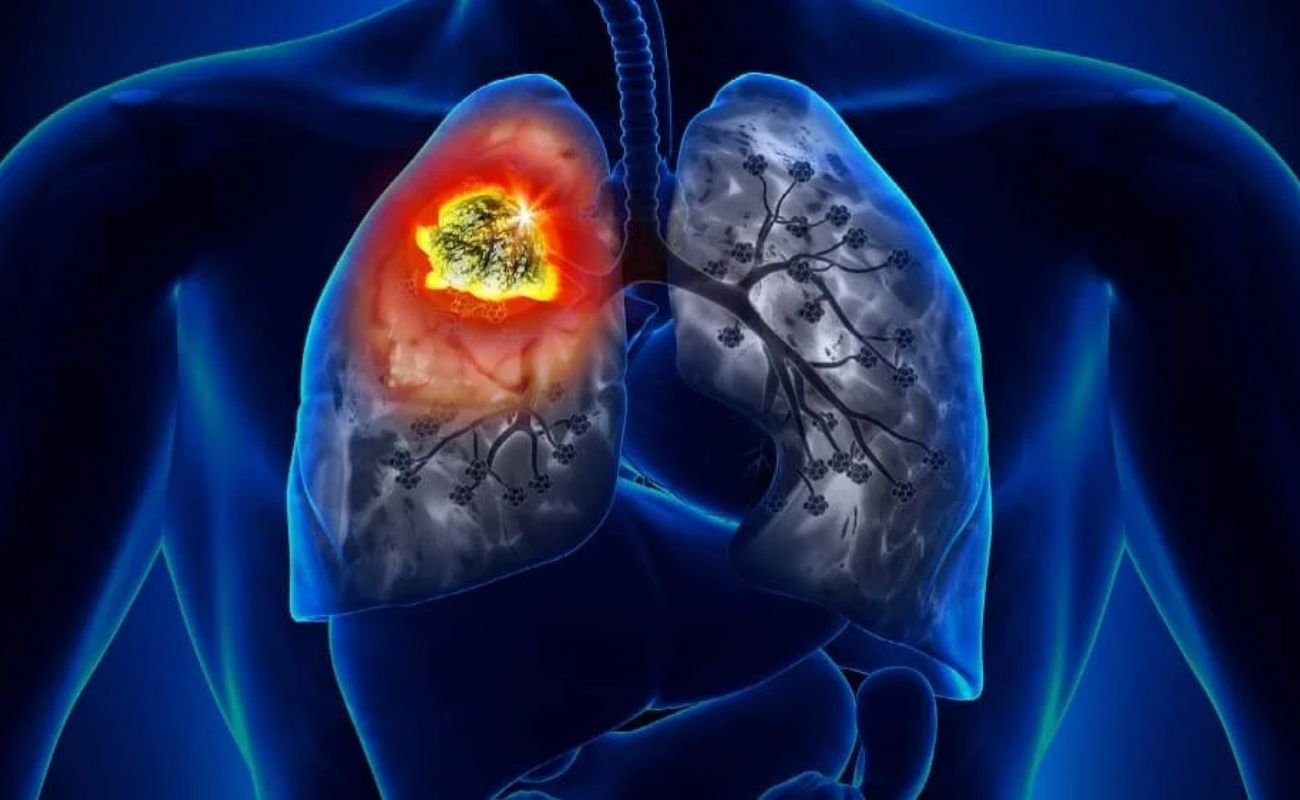
A Agência Nacional de Vigilância Sanitária (Anvisa) aprovou um novo medicamento para o tratamento de determinados pacientes com câncer de pulmão avançado. Chamado Emrelis, o fármaco utiliza uma tecnologia que direciona a ação de um agente quimioterápico para células tumorais que apresentam níveis elevados de uma proteína específica. Em estudo clínico, aproximadamente 35% dos pacientes que atendiam aos critérios avaliados apresentaram redução significativa do tumor.
O medicamento, desenvolvido pela farmacêutica AbbVie e cujo princípio ativo é o telisotuzumabe vedotina, recebeu aprovação no Brasil em outubro de 2026. A autorização representa uma nova opção terapêutica para um grupo específico de pacientes cuja doença avançou apesar de tratamentos anteriores.
O Rio Grande do Sul também participa das pesquisas relacionadas à terapia. A Santa Casa de Misericórdia de Porto Alegre integrou o recrutamento de pacientes para um estudo clínico internacional de fase 3, que compara o novo medicamento ao docetaxel, um quimioterápico utilizado no tratamento desses casos.
Apesar da aprovação da Anvisa, o medicamento ainda depende da definição de preço para chegar ao mercado brasileiro. A autorização também não significa que ele esteja automaticamente disponível no Sistema Único de Saúde (SUS).
Para quais pacientes o medicamento é indicado?
O Emrelis não é indicado para todas as pessoas com câncer de pulmão. A aprovação brasileira contempla adultos com câncer de pulmão de não pequenas células, do tipo não escamoso, que apresentam alta expressão da proteína c-Met no tumor.
Além disso, os pacientes precisam apresentar doença localmente avançada ou metastática e já ter recebido pelo menos um tratamento sistêmico, como quimioterapia ou imunoterapia, com posterior progressão da doença.
O câncer de pulmão de não pequenas células representa a maioria dos diagnósticos da doença. Dentro desse grupo estão diferentes subtipos, incluindo o adenocarcinoma.
A indicação depende de uma combinação de fatores: tipo de tumor, estágio da doença, tratamentos anteriores e resultado do exame que identifica a presença elevada da proteína c-Met.
Por isso, a aprovação não significa que qualquer paciente com câncer pulmonar possa receber o medicamento. A avaliação precisa ser individualizada por uma equipe de oncologia.
Estudo identificou redução do tumor em 34,6% dos pacientes
A aprovação da Anvisa foi baseada nos resultados do estudo clínico Luminosity, de fase 2, publicado em 2024 na revista científica Journal of Clinical Oncology.
Na análise dos pacientes com alta expressão de c-Met, a taxa de resposta ao tratamento foi de 34,6%. Isso significa que aproximadamente 35 em cada 100 participantes desse grupo apresentaram redução de pelo menos 30% no tamanho do tumor, conforme os critérios utilizados no estudo.
Outros resultados divulgados foram:
- Taxa de resposta de 34,6%: proporção de pacientes que apresentaram redução significativa do tumor.
- Duração mediana da resposta de nove meses: entre os pacientes que responderam ao tratamento, esse foi o período mediano durante o qual a resposta foi mantida.
- Sobrevida global mediana de 14,6 meses: metade dos pacientes avaliados estava viva após esse período, contado a partir do início do tratamento.
Esses indicadores medem resultados diferentes e não devem ser interpretados como equivalentes.
A redução do tumor não significa necessariamente que a doença foi eliminada. Da mesma forma, a sobrevida global mediana de 14,6 meses não representa um ganho de 14,6 meses proporcionado pelo medicamento para cada paciente, nem estabelece um limite de vida para quem recebe o tratamento.
Os resultados foram observados em pacientes com doença avançada, que já haviam passado por tratamentos anteriores e apresentavam uma característica tumoral associada a um prognóstico desfavorável.
Pesquisa de fase 3 busca confirmar os resultados
Embora os dados do estudo Luminosity tenham fundamentado a aprovação, existe uma limitação importante: o estudo de fase 2 não contou com um grupo de comparação que recebesse outro tratamento.
Por esse motivo, os resultados não permitem estabelecer, isoladamente, se o Emrelis prolonga a vida mais do que as alternativas terapêuticas disponíveis.
Essa questão é um dos pontos que o estudo internacional de fase 3 pretende avaliar. A pesquisa compara o telisotuzumabe vedotina ao docetaxel, permitindo uma análise mais direta dos resultados entre os tratamentos.
A Santa Casa de Porto Alegre participou do recrutamento de pacientes para essa pesquisa, sob coordenação local da oncologista Katsuki Tiscoski.
A participação gaúcha coloca o Estado entre os locais envolvidos na investigação clínica dessa nova alternativa. Entretanto, os resultados que embasaram a aprovação brasileira vieram do estudo de fase 2, que não contou com centros gaúchos.
A confirmação dos benefícios clínicos em estudos comparativos será importante para compreender melhor o papel do medicamento no tratamento do câncer de pulmão avançado.
Como o Emrelis age nas células cancerígenas?
O telisotuzumabe vedotina pertence a uma classe de medicamentos conhecida como conjugados anticorpo-fármaco, identificados pela sigla ADC.
Essa tecnologia combina duas partes: um anticorpo que reconhece um alvo presente na superfície de determinadas células e uma substância citotóxica, responsável por danificar e matar as células tumorais.
No caso do Emrelis, o alvo é a proteína c-Met.
Essa proteína participa de mecanismos relacionados ao crescimento, à multiplicação e à sobrevivência celular. Em alguns tumores, sua expressão ocorre em níveis elevados, característica que pode estar associada a uma evolução mais desfavorável da doença.
O medicamento utiliza essa característica para direcionar a ação do agente quimioterápico.
O processo ocorre em etapas:
- O medicamento circula pela corrente sanguínea.
- O anticorpo reconhece e se liga à proteína c-Met na superfície da célula.
- A célula internaliza o conjunto formado pelo anticorpo e pelo agente quimioterápico.
- No interior celular, a substância citotóxica é liberada e provoca danos que podem levar à morte da célula tumoral.
A estratégia busca tornar a ação mais direcionada do que a de uma quimioterapia convencional. Isso, porém, não significa que o tratamento seja isento de efeitos adversos ou que atinja exclusivamente células cancerígenas.
Exame específico é necessário para identificar os pacientes
Para saber se o paciente atende ao critério relacionado à proteína c-Met, é necessário analisar o tecido tumoral.
Uma das técnicas utilizadas é a imuno-histoquímica, exame que permite identificar e avaliar a expressão de proteínas nas células por meio de uma reação de coloração.
Conforme os critérios descritos para a indicação do Emrelis, a marcação precisa ser intensa em pelo menos 50% das células tumorais.
Em determinadas situações, uma amostra de biópsia realizada anteriormente pode ser utilizada, desde que exista tecido suficiente e em condições adequadas. Quando o material não atende aos requisitos, a equipe médica pode avaliar a necessidade de nova coleta.
É importante diferenciar a alta expressão da proteína c-Met de uma mutação no gene MET. São alterações biológicas distintas, que não devem ser confundidas nem identificadas como se fossem o mesmo resultado.
A disponibilidade da técnica de imuno-histoquímica nos laboratórios também não garante, por si só, que todos ofereçam o teste específico com os requisitos necessários para a indicação do medicamento.
Quais são os efeitos colaterais?
Apesar da estratégia direcionada, o Emrelis pode provocar reações adversas que exigem acompanhamento médico.
No estudo Luminosity, entre os efeitos relacionados ao tratamento, foram relatados:
- Neuropatia periférica: ocorreu em aproximadamente 30% dos pacientes, sendo grave em cerca de 7%. Pode causar formigamento, dormência, alterações de sensibilidade e dificuldades motoras.
- Inchaço: relatado em aproximadamente 16% dos participantes, principalmente nas pernas e nos pés.
- Cansaço: observado em cerca de 14% dos pacientes.
Também existem riscos de problemas pulmonares, incluindo pneumonite e doença pulmonar intersticial, além de alterações oculares e reações relacionadas à administração do medicamento.
Sintomas como falta de ar, tosse persistente ou mudanças na visão devem ser comunicados rapidamente à equipe responsável pelo tratamento.
A avaliação médica é necessária para monitorar os efeitos adversos e determinar se há necessidade de ajuste da dose, interrupção temporária ou suspensão do medicamento.
Como é feita a aplicação?
Conforme as informações da bula aprovada nos Estados Unidos, o Emrelis é administrado por infusão intravenosa, geralmente a cada duas semanas. A dose descrita é calculada de acordo com o peso corporal do paciente.
O tratamento pode continuar enquanto houver benefício clínico e os efeitos adversos forem considerados toleráveis pela equipe médica.
No Brasil, o registro contempla apresentações em frascos de 20 e 100 miligramas, contendo pó para preparação da solução de infusão.
A administração deve ocorrer em ambiente de saúde, sob supervisão de profissionais habilitados. A escolha do tratamento e o acompanhamento precisam considerar as condições clínicas de cada paciente.
Quando o medicamento estará disponível no Brasil?
Apesar da aprovação sanitária, o Emrelis ainda não estava à venda no Brasil na data da publicação da reportagem, em 21 de outubro de 2026.
Antes da comercialização, é necessário concluir a etapa de definição do preço máximo pela Câmara de Regulação do Mercado de Medicamentos (CMED).
Segundo a fabricante, a expectativa era concluir esse processo no início de 2027. Portanto, a previsão não representa uma data garantida de chegada às farmácias, clínicas ou hospitais.
O Brasil tornou-se o segundo país a aprovar o medicamento, depois dos Estados Unidos, onde a agência reguladora FDA concedeu aprovação acelerada em maio de 2025.
Esse modelo regulatório permite a autorização com base em evidências iniciais consideradas relevantes, mediante exigências de estudos complementares para confirmar os benefícios clínicos.
O medicamento será oferecido pelo SUS?
A aprovação da Anvisa não significa incorporação automática ao Sistema Único de Saúde.
Para que o Emrelis seja disponibilizado de forma regular pelo SUS, é necessário um processo específico de avaliação, que envolve a análise de evidências clínicas, segurança, benefícios esperados e impacto econômico.
A Comissão Nacional de Incorporação de Tecnologias no SUS (Conitec) participa desse processo, avaliando se a tecnologia deve ser incorporada às políticas públicas de saúde.
Até as informações divulgadas na reportagem, não havia confirmação de incorporação do Emrelis ao SUS.
Na saúde suplementar, a cobertura também depende das regras regulatórias aplicáveis, da indicação aprovada e das condições previstas para o tratamento. A aprovação sanitária, isoladamente, não deve ser interpretada como garantia de disponibilidade imediata em todos os serviços.
Câncer de pulmão continua sendo um desafio de saúde pública
O câncer de pulmão está entre as principais causas de morte por câncer no mundo. A doença frequentemente é diagnosticada em estágios avançados, quando as possibilidades de tratamento podem ser mais limitadas.
No Brasil, o Instituto Nacional de Câncer (Inca) estima aproximadamente 35.380 novos casos por ano no período de 2026 a 2028.
O Rio Grande do Sul está entre os Estados com elevada incidência da doença, com estimativa de cerca de 3,5 mil novos casos anuais, conforme os dados citados na reportagem.
A identificação precoce, o diagnóstico correto e a avaliação das características moleculares do tumor são fatores importantes para definir as opções terapêuticas.
Medicamentos direcionados a alvos específicos, como o Emrelis, ampliam as alternativas para determinados grupos de pacientes, mas não substituem a avaliação individual nem representam uma solução universal para todos os tipos de câncer de pulmão.
A participação de centros gaúchos em pesquisas clínicas também contribui para a produção de evidências científicas e para a avaliação de novas possibilidades de tratamento.